Τι σημαίνει για τους οικονομικούς φορείς των ιατροτεχνολογικών προϊόντων;
Η συζήτηση για την αναθεώρηση των Κανονισμών MDR (ΕΕ) 2017/745 και IVDR (ΕΕ) 2017/746 βρίσκεται πλέον στο επίκεντρο του ευρωπαϊκού διαλόγου για τα ιατροτεχνολογικά προϊόντα.
Το βασικό μήνυμα είναι σαφές: οι Κανονισμοί εξακολουθούν να ισχύουν ως έχουν. Η αναθεώρηση δεν σημαίνει κατάργηση των απαιτήσεων ασφάλειας, τεκμηρίωσης και εποπτείας, αλλά στοχευμένη προσπάθεια για ένα πιο λειτουργικό, προβλέψιμο και αποδοτικό κανονιστικό περιβάλλον.
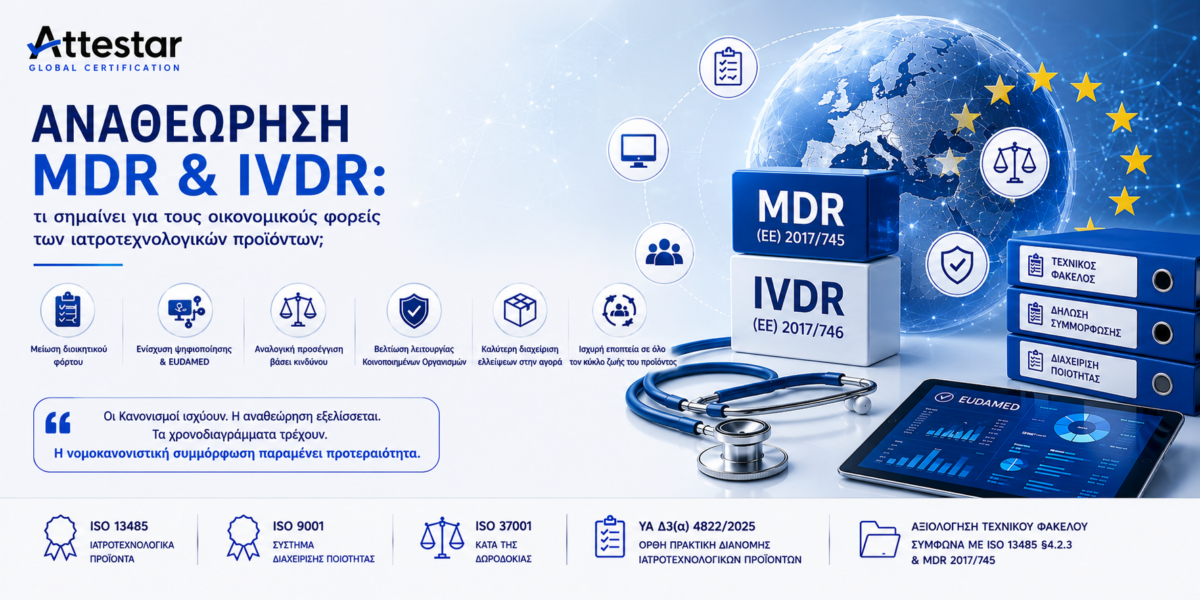
Οι προτεινόμενες αλλαγές κινούνται κυρίως γύρω από:
• τη μείωση του διοικητικού φόρτου,
• την ενίσχυση της ψηφιοποίησης και της χρήσης της EUDAMED,
• την πιο αναλογική προσέγγιση με βάση την κατηγορία κινδύνου,
• τη βελτίωση της λειτουργίας των Κοινοποιημένων Οργανισμών,
• την καλύτερη διαχείριση πιθανών ελλείψεων στην αγορά,
• και τη διατήρηση ισχυρής εποπτείας σε όλο τον κύκλο ζωής του προϊόντος.
Για τους Κατασκευαστές, η αναθεώρηση αγγίζει κρίσιμα πεδία όπως το σύστημα διαχείρισης ποιότητας, η τεχνική τεκμηρίωση, η κλινική αξιολόγηση, το PMS/PSUR, το πρόσωπο υπεύθυνο για την κανονιστική συμμόρφωση (PRRC), η ψηφιακή τεκμηρίωση και η επικοινωνία με τους Κοινοποιημένους Οργανισμούς.
Για τους Εισαγωγείς, το ενδιαφέρον εστιάζεται στη διασφάλιση ότι τα προϊόντα που εισάγονται στην αγορά της ΕΕ διαθέτουν την απαιτούμενη τεκμηρίωση, ορθή σήμανση CE, δήλωση συμμόρφωσης, στοιχεία ιχνηλασιμότητας και σύνδεση με τους κατασκευαστές και τους Ευρωπαίους Αντιπροσώπους.
Για τους Διανομείς, η συμμόρφωση παραμένει άμεσα συνδεδεμένη με την ορθή αποθήκευση, μεταφορά, ιχνηλασιμότητα, διαχείριση παραπόνων και επαλήθευση των βασικών στοιχείων συμμόρφωσης πριν από τη διάθεση των προϊόντων στην αγορά.
Για τους Ευρωπαίους Αντιπροσώπους, ο ρόλος παραμένει κομβικός, ιδίως για κατασκευαστές εκτός ΕΕ. Η τεκμηριωμένη εντολή, η πρόσβαση στην τεχνική τεκμηρίωση, η επικοινωνία με τις αρμόδιες αρχές και η ύπαρξη κατάλληλης κανονιστικής τεχνογνωσίας παραμένουν βασικές απαιτήσεις.
Παράλληλα, στην ελληνική αγορά, ιδιαίτερη σημασία έχει και η νέα Υπουργική Απόφαση Δ3(α) 4822/2025, η οποία τροποποιεί και κωδικοποιεί το πλαίσιο της ορθής πρακτικής διανομής ιατροτεχνολογικών προϊόντων, αντικαθιστώντας το προηγούμενο πλαίσιο της ΥΑ ΔΥ8δ/Γ.Π.οικ.1348/2004.
Η ΥΑ 4822/2025 αφορά ιδίως τις επιχειρήσεις που δραστηριοποιούνται στην εισαγωγή, αποθήκευση, διακίνηση, διανομή και εξαγωγή ιατροτεχνολογικών προϊόντων στην Ελλάδα.
Σε αυτό το περιβάλλον, η ύπαρξη τεκμηριωμένων και αποτελεσματικών συστημάτων διαχείρισης δεν είναι απλώς πλεονέκτημα· αποτελεί βασική προϋπόθεση εμπιστοσύνης, συνέπειας και κανονιστικής ετοιμότητας.
Η Attestar υποστηρίζει επιχειρήσεις του κλάδου μέσω υπηρεσιών πιστοποίησης και αξιολόγησης συμμόρφωσης, όπως:
• ISO 13485 – Σύστημα Διαχείρισης Ποιότητας για ιατροτεχνολογικά προϊόντα
• ISO 9001 – Σύστημα Διαχείρισης Ποιότητας
• ISO 37001 – Σύστημα Διαχείρισης κατά της Δωροδοκίας
• Βεβαίωση συμμόρφωσης ως προς την ΥΑ Δ3(α) 4822/2025 για την ορθή πρακτική διανομής ιατροτεχνολογικών προϊόντων
• Αξιολόγηση πληρότητας και ποιότητας τεχνικού φακέλου ιατροτεχνολογικών προϊόντων σύμφωνα με το ISO 13485 §4.2.3 και τον MDR 2017/745
Η επόμενη ημέρα για τα ιατροτεχνολογικά προϊόντα στην Ευρώπη θα είναι περισσότερο ψηφιακή, πιο risk-based και περισσότερο τεκμηριωμένη.
Οι οργανισμοί που θα προσαρμόσουν εγκαίρως τα συστήματα, τις διαδικασίες και την τεκμηρίωσή τους θα είναι καλύτερα προετοιμασμένοι για τις απαιτήσεις των Κανονισμών, των Αρμόδιων Αρχών, των πελατών και της Εθνικής Κεντρικής Αρχής Προμηθειών Υγείας (ΕΚΑΠΥ).
Οι Κανονισμοί ισχύουν. Η αναθεώρηση εξελίσσεται. Τα χρονοδιαγράμματα τρέχουν. Η νομοκανονιστική συμμόρφωση παραμένει προτεραιότητα.
Άρθρο του Ιωάννη Β. Ζολοταριώφ,
Επικεφαλή Επιθεωρητή της Attestar