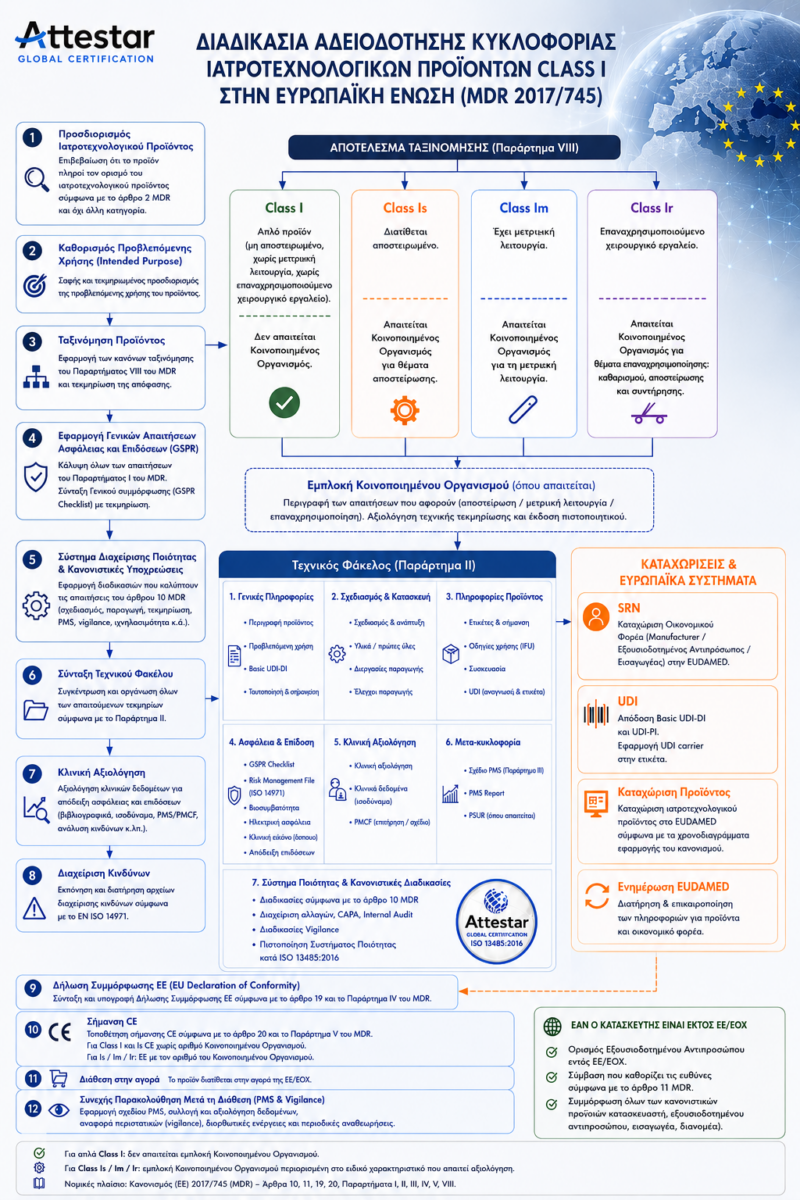
Η διαδικασία ξεκινά από τον σωστό προσδιορισμό του προϊόντος και της προβλεπόμενης χρήσης του. Ο κατασκευαστής πρέπει πρώτα να επιβεβαιώσει ότι το προϊόν εμπίπτει στον ορισμό του ιατροτεχνολογικού προϊόντος σύμφωνα με τον MDR και ότι δεν ανήκει σε άλλη κανονιστική κατηγορία, όπως IVD, φάρμακο, ΜΑΠ ή γενικό προϊόν.
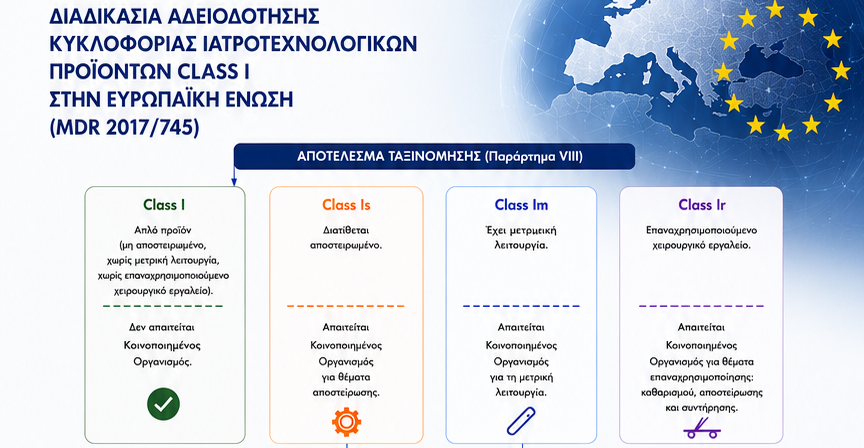
Στη συνέχεια γίνεται η ταξινόμηση με βάση το Παράρτημα VIII του MDR. Για τα Class I προϊόντα διακρίνουμε την απλή Class I, καθώς και τις ειδικές περιπτώσεις Class Is, Im και Ir, όπου μπορεί να απαιτηθεί περιορισμένη εμπλοκή Κοινοποιημένου Οργανισμού για το ειδικό χαρακτηριστικό που αφορά την αποστείρωση, τη μετρητική λειτουργία ή την επαναχρησιμοποιούμενη χειρουργική χρήση.
Ακολουθεί η κάλυψη των Γενικών Απαιτήσεων Ασφάλειας και Επιδόσεων (GSPR) του Παραρτήματος I. Η συμμόρφωση δεν πρέπει να είναι απλή δήλωση· πρέπει να αποδεικνύεται με τεκμήρια, πρότυπα, ελέγχους, αξιολόγηση κινδύνων και επαληθεύσεις.
Ο Τεχνικός Φάκελος αποτελεί τον πυρήνα της τεκμηρίωσης. Περιλαμβάνει, μεταξύ άλλων, περιγραφή προϊόντος, προβλεπόμενη χρήση, σχεδιασμό και κατασκευή, υλικά, ετικέτες και οδηγίες χρήσης, GSPR checklist, risk management file, κλινική αξιολόγηση, δεδομένα PMS και τις αναγκαίες διαδικασίες vigilance και CAPA.
Παράλληλα, ο κατασκευαστής πρέπει να διαθέτει οργανωμένο Σύστημα Διαχείρισης Ποιότητας. Η πιστοποίηση κατά ISO 13485:2016 είναι απαραίτητη για κατασκευαστές ιατροτεχνολογικών προϊόντων, γιατί τεκμηριώνει ότι οι κρίσιμες διεργασίες σχεδιασμού, παραγωγής, ελέγχου, αλλαγών, προμηθευτών, ιχνηλασιμότητας, παραπόνων, PMS και διορθωτικών ενεργειών λειτουργούν με ελεγχόμενο και επιθεωρήσιμο τρόπο.
Σε αυτό το σημείο είναι καθοριστικός ο ρόλος της ATTESTAR, ως διαπιστευμένου φορέα πιστοποίησης από το ΕΣΥΔ για πιστοποίηση Συστημάτων Διαχείρισης Ποιότητας Ιατροτεχνολογικών Προϊόντων κατά ΕΛΟΤ EN ISO 13485:2016. Η ATTESTAR υποστηρίζει τους κατασκευαστές να αποδείξουν, μέσα από αξιόπιστη και ανεξάρτητη πιστοποίηση, ότι το σύστημα ποιότητας τους μπορεί να στηρίξει τη συμμόρφωση, την ασφάλεια και τη συνεχή εποπτεία των προϊόντων τους.
Μετά την ολοκλήρωση της τεκμηρίωσης, ο κατασκευαστής συντάσσει τη Δήλωση Συμμόρφωσης ΕΕ και τοποθετεί τη σήμανση CE. Για απλή Class I δεν απαιτείται Κοινοποιημένος Οργανισμός, ενώ για Class Is, Im και Ir η εμπλοκή του περιορίζεται στο ειδικό αντικείμενο αξιολόγησης.
Η διαδικασία ολοκληρώνεται με τις απαιτούμενες καταχωρίσεις, όπως SRN, Basic UDI-DI, UDI και EUDAMED / ΕΟΦ-Gremdis, όπου εφαρμόζεται, και συνεχίζεται μετά τη διάθεση στην αγορά μέσω PMS, vigilance, αξιολόγησης δεδομένων, αναθεώρησης τεχνικού φακέλου και διορθωτικών ενεργειών.
Συμπέρασμα: Για τα Class I προϊόντα, η συμμόρφωση δεν είναι τυπική υπόθεση. Είναι οργανωμένη τεκμηρίωση, ελεγχόμενο σύστημα ποιότητας και συνεχής ευθύνη του κατασκευαστή σε όλο τον κύκλο ζωής του προϊόντος.
#MDR #MedicalDevices #ISO13485 #ClassI #CE Μarking #PMS #Vigilance #ATTESTAR #ESYD
Άρθρο του Ιωάννη Β. Ζολοταριώφ
Επικεφαλής Επιθεωρητής